
2026年9月17日和10月21日,北京家恩德运医院遗传中心联合北京未来儿童医院研究团队,在罕见遗传性眼病研究领域接连取得重要突破,两项研究成果分别发表于国际期刊《Laboratory Investigation》(JCR一区,IF=4.1)与《Frontiers in Medicine》(JCR一区,IF=3.6)。两项工作的第一作者均由我院遗传中心团队和北京未来儿童医院库文静医生共同担任,胡华莹主任、张丰院长担任通讯作者。两项研究分别聚焦Weill‑Marchesani 综合征 4 型(WMS4)与先天性无虹膜症,丰富中国人群罕见眼病变异谱,为疑难眼病精准诊疗、遗传咨询提供新依据。此次发表的两篇论文,是北京未来儿童医院与北京家恩德运医院达成临床科研一体合作后,首批产出的高质量学术成果。
研究背景:罕见遗传性眼病临床诊断困境
WMS4是一种常染色体隐性遗传性结缔组织病,以晶状体异常(球形晶状体、晶状体脱位)、高度近视、身材矮小、短指等为核心表现,易并发闭角型青光眼,深度内含子变异易被常规全外显子组测序漏检,造成部分患者无法获得分子确诊。 先天性无虹膜症是致盲性罕见眼病,变异类型多样;当11p13缺失同时累及PAX6和WT1基因时,即符合WAGR综合征的分子诊断标准,患儿存在肾母细胞瘤高危风险,单一检测手段极易漏诊大片段缺失,延误肿瘤筛查与生育指导。
面对两类疾病临床诊断的现实瓶颈,家恩德运遗传中心与北京未来儿童医院开展医研协同,整合眼科临床表型采集、多平台遗传检测及体外功能验证,开展家系层面综合研究,探索适配国内罕见眼病的精准分子诊断路径。
核心发现:鉴定多组新型致病变异,揭示复杂变异漏诊机制,解析基因型‑表型关联
研究一:Weill‑Marchesani 综合征 4 型,发现ADAMTS17新型复合杂合变异,证实深度内含子剪接破坏可致病
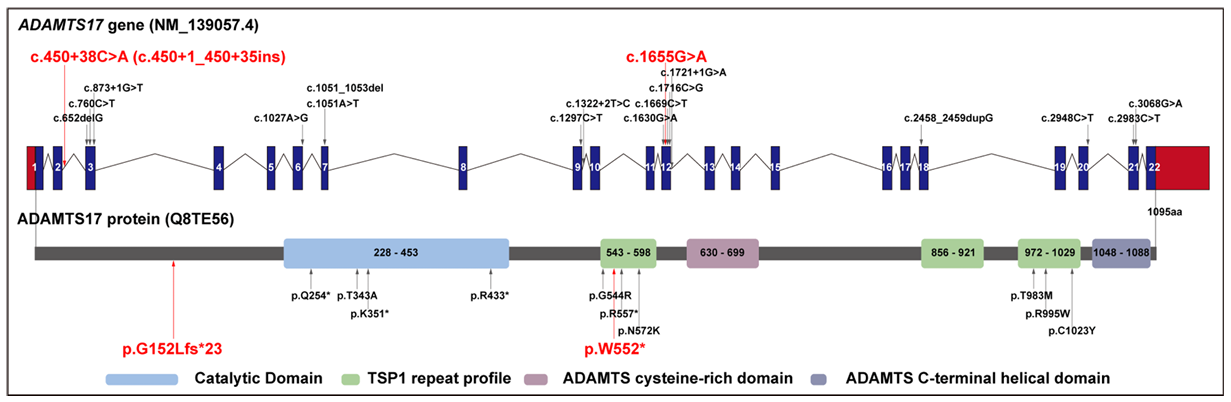
研究纳入1例临床疑似WMS4的青少年患者:患者表现为高度近视、短指,伴骨龄超前、生长速率加快,并存在浅前房、虹膜膨隆及闭角型青光眼,但并未出现传统认知中的身材矮小,拓展了 WMS4 临床表型认知。 团队采用全外显子组测序联合全基因组测序(WES+WGS)策略,检出ADAMTS17基因的两个新型复合杂合变异:一个为外显子无义变异c.1655G>A(p.W552*);另一个为深度内含子变异 c.450+38C>A,该位点落在常规 WES 捕获范围之外,仅依靠外显子组测序会发生漏检。
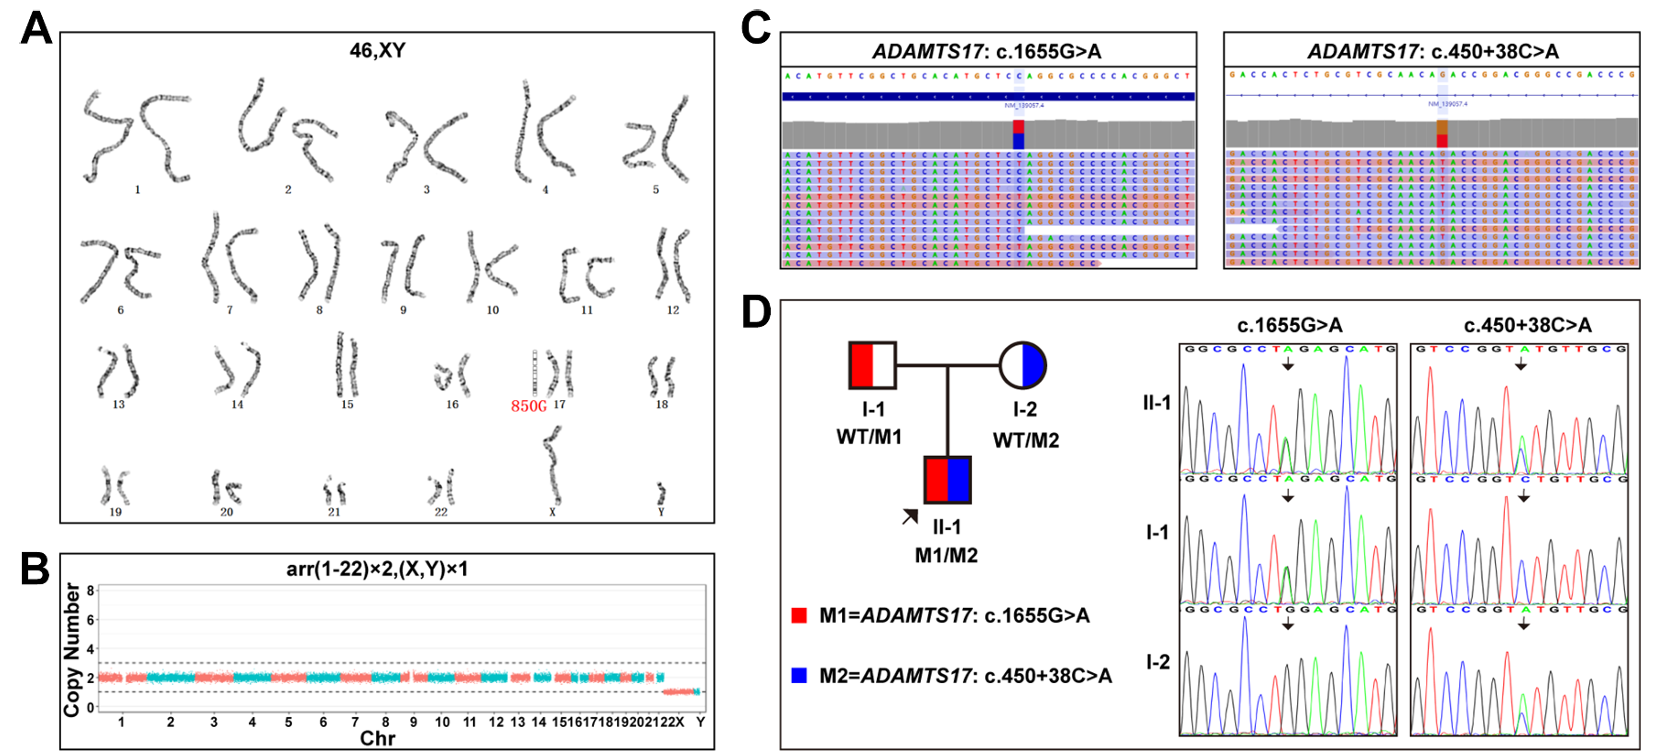
研究进一步通过minigene剪接实验证实,c.450+38C>A 变异会造成 35bp 内含子序列异常保留,转录本发生移码并提前终止,导致蛋白功能丧失。
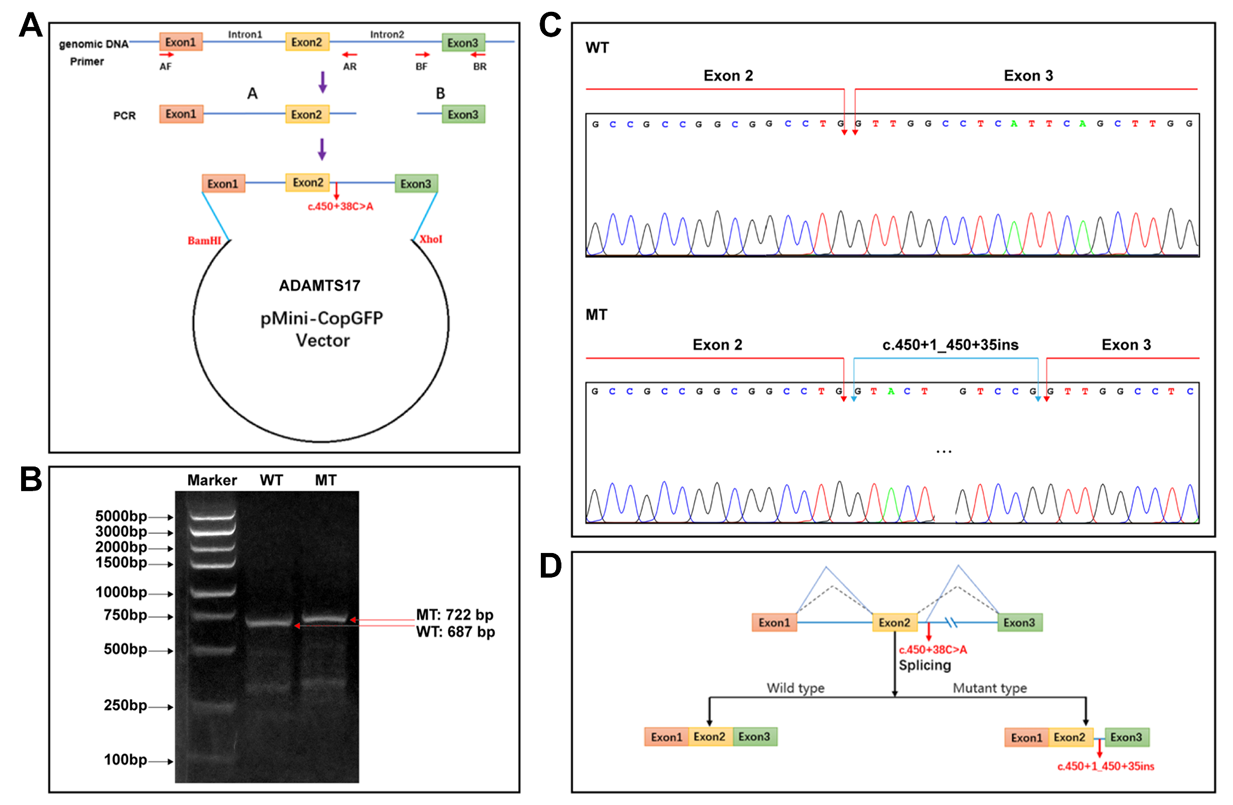
两个变异分别来自父亲、母亲,构成复合杂合致病,该组合为国际首次报道,扩充了ADAMTS17基因变异谱。
同时研究提示,部分WMS4患者可不表现出身材矮小,临床不可仅因身高正常而排除该病诊断,需重视晶状体增厚、青光眼、短指等核心信号,做到早发现早干预,避免青光眼致盲风险。
研究二:3个中国先天性无虹膜症家系,解析PAX6基因三种不同致病变异,明确 WAGR 综合征高危预警
本研究纳入3个中国先天性无虹膜症家系,共计 11 名家系成员,综合运用高分辨染色体核型分析、染色体微阵列分析(aCGH)、全外显子组测序(WES)、实时荧光定量PCR(qPCR)及Sanger测序等多种技术开展遗传解析:
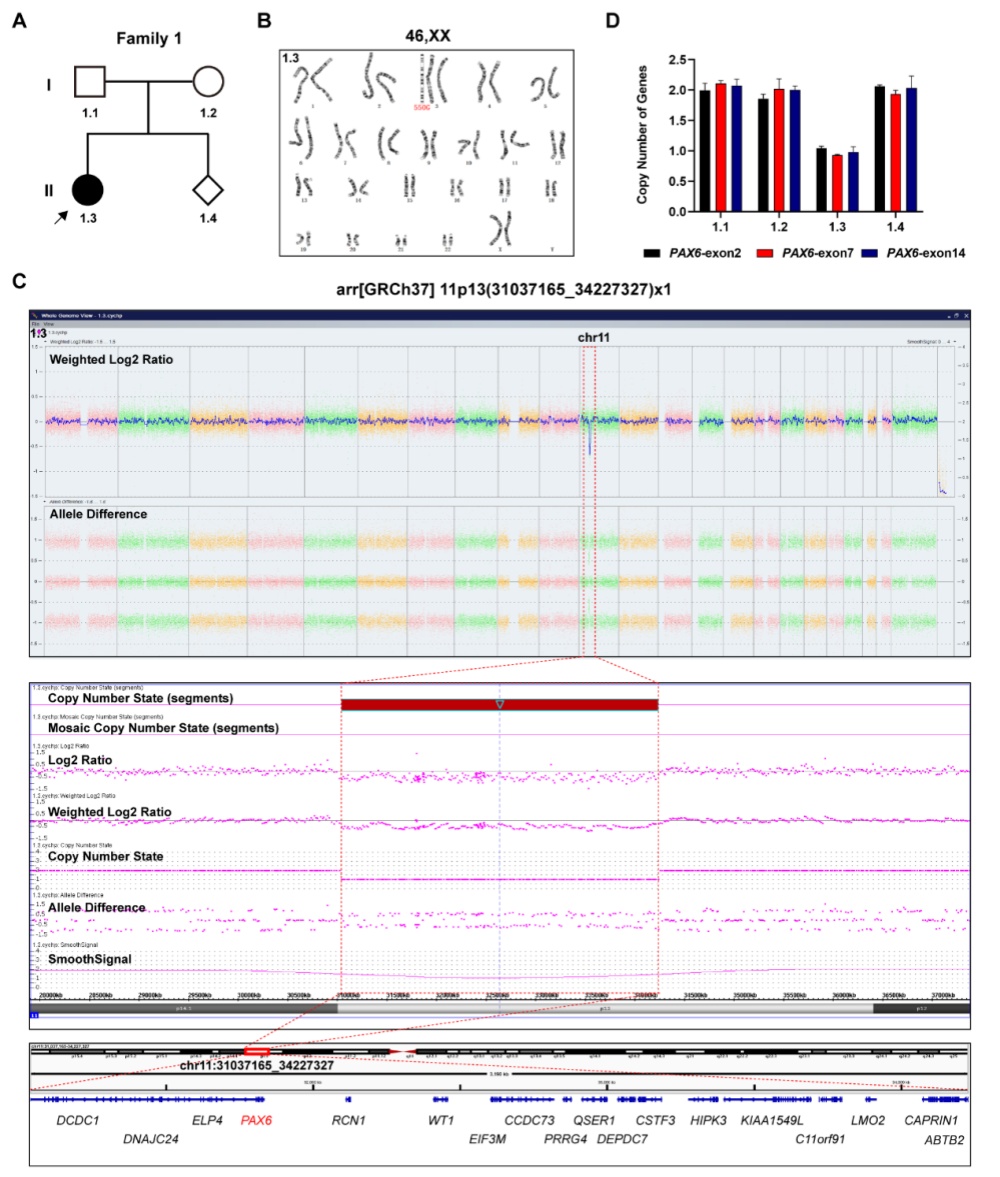
家系 1:检出11p13 约 3.19Mb 新发杂合大片段缺失,缺失同时覆盖PAX6与WT1基因,符合 WAGR 综合征分子诊断标准,患者眼科表现典型,但尚未出现肾母细胞瘤及智力障碍;
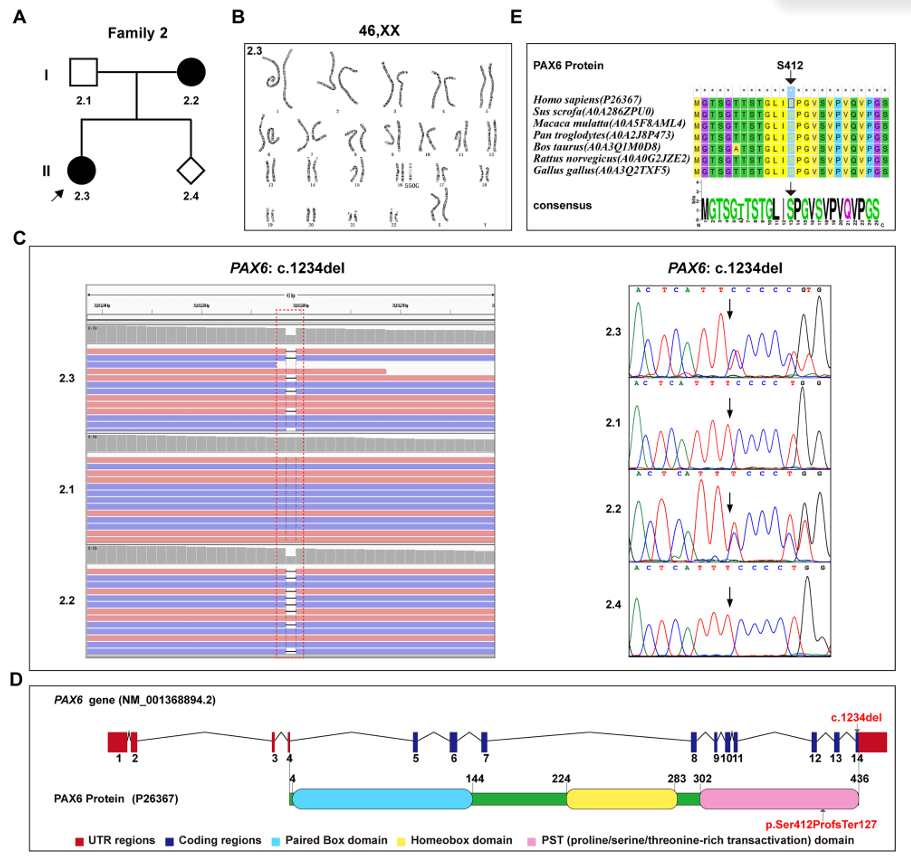
家系 2:检出PAX6新型移码变异c.1234del(p.Ser412ProfsTer127),呈常染色体显性遗传,变异遗传自母亲。该变异位于最后一个编码外显子,逃避无义介导 mRNA 降解,通过破坏 PST 反式激活结构域致病;针对该家系再次妊娠的胎儿完成产前分子诊断,提示胎儿未携带致病变异,为家庭生殖决策提供依据;
家系 3:检出11p14.1‑p13 约 2.998Mb 新发大片段缺失,同时累及PAX6、WT1,患者确诊 WAGR 综合征,临床已经发生肾母细胞瘤,伴随轻度智力发育迟缓。
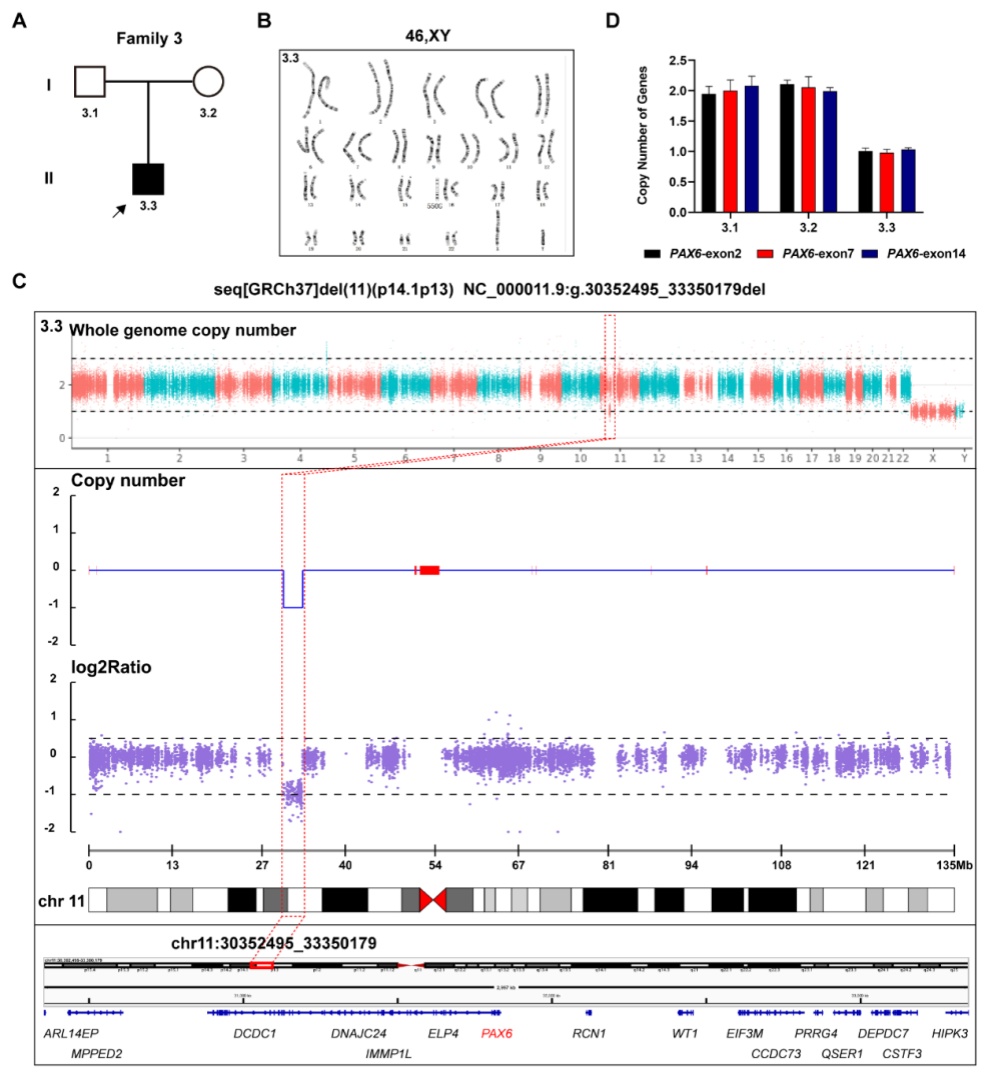
本研究对比了大片段拷贝数缺失、移码变异两类不同变异的临床表型,证实高分辨染色体核型分析无法识别上述微缺失,需联合染色体微阵列分析(CMA/aCGH)或基于WES的CNV分析方可检出大片段缺失;先天性无虹膜症患者均应警惕是否存在WT1缺失,及时启动肾母细胞瘤定期监测,避免肿瘤漏诊风险。同时明确不同遗传模式下家系的再发风险,为产前诊断提供明确靶点,丰富中国人PAX6变异数据库。
临床意义:推动罕见眼病从临床表象诊断走向多技术联合精准分子诊疗
两项联合研究对临床实践具有明确的指导价值:
1.针对 WMS4:对于临床高度怀疑 WMS4、但常规全外显子组测序仅检出 1 个或者未检出致病变异的患者,应当考虑升级至全基因组测序,排查深度内含子、非编码区隐匿致病变异;检出可疑内含子变异时,需要借助minigene剪接功能实验验证致病性,避免将意义未明变异误判为致病性变异。确诊之后不仅需要长期眼科随访监测眼压、晶状体形态,同时需要完善心脏评估;对于携带者家庭,提供遗传咨询,开展产前/植入前遗传学检测,评估生育再发风险。
2.针对先天性无虹膜症:不建议仅依靠 Sanger 单基因测序,推荐采用染色体微阵列分析(aCGH)+全外显子组测序+qPCR验证的多技术组合方案,兼顾大片段拷贝数变异、点变异、小插入缺失。一旦检出同时包含PAX6和WT1的染色体缺失,即应判定为WAGR综合征高危,需要在儿童期启动肾母细胞瘤定期超声筛查,实现肿瘤早发现早干预;对于已经明确致病变异的家系,可开展产前诊断,阻断疾病在家族内传递。同时提示:新发缺失的先证者父母虽再发风险低,但仍需考虑生殖系嵌合的可能性,遗传咨询中要充分告知该情况。
3.两项工作共同提示:不少罕见眼病的致病变异隐匿于外显子区域之外,单一测序技术存在明显局限性;临床应落实“临床眼科表型‑高通量测序‑功能验证‑家系共分离验证”完整诊断闭环,提升疑难罕见眼病整体分子诊断率。
团队实力:临床驱动科研,跨学科协同攻克罕见遗传病难题
此次两篇眼科遗传病SCI论文,是北京家恩德运医院遗传中心继先天性并指畸形(HOXD13)、遗传性鱼鳞病、PADI6着床前胚胎致死、BUB1B复发性流产相关研究之后,在罕见遗传病领域取得的又一系列重要学术成果。研究由我院遗传中心与北京未来儿童医院跨学科协作完成,实现眼科临床表型采集与高通量遗传检测、生物信息分析、细胞分子功能实验深度融合,充分体现临床驱动科研、科研反哺临床的理念。一方面依靠眼科团队精准捕捉复杂多变的罕见病临床表型,另一方面依托遗传中心成熟的多平台检测、家系分析、变异解读与功能验证能力,攻克传统检测手段的漏诊难题。
北京家恩德运医院遗传中心将持续聚焦疑难单基因病、罕见遗传病,持续深化与临床专科机构的科研合作,不断把前沿基因组学技术转化落地,为更多罕见病家庭提供精准的分子诊断、遗传咨询以及生育指导。


.png)

.png)
.png)
.png)